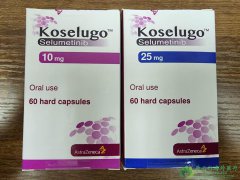
NF1,全称1型神经纤维瘤病,是一种基因带来的罕见病,全球新生儿发病率约1/3000,已被列入我国第一批罕见病目录。患者身上会陆续长出神经纤维瘤,其中最棘手的一类叫丛状神经纤维瘤——它像一团网一样裹着神经生长,往往切不干净、也切不得。几个数字感受一下它的分量:30%~60%的NF1患者会长丛状神经纤维瘤,儿童期长得最快;瘤体可能压迫气管、脊椎、眼眶,造成疼痛、畸形,严重时瘫痪、失明;还有8%~13%有恶变成恶性周围神经鞘膜瘤的风险。以前对这种瘤,基本只有"手术"一个选项。切不掉,就只能观察、硬等。司美替尼,是国内第一个、也是目前唯一获批对付它的靶向药。
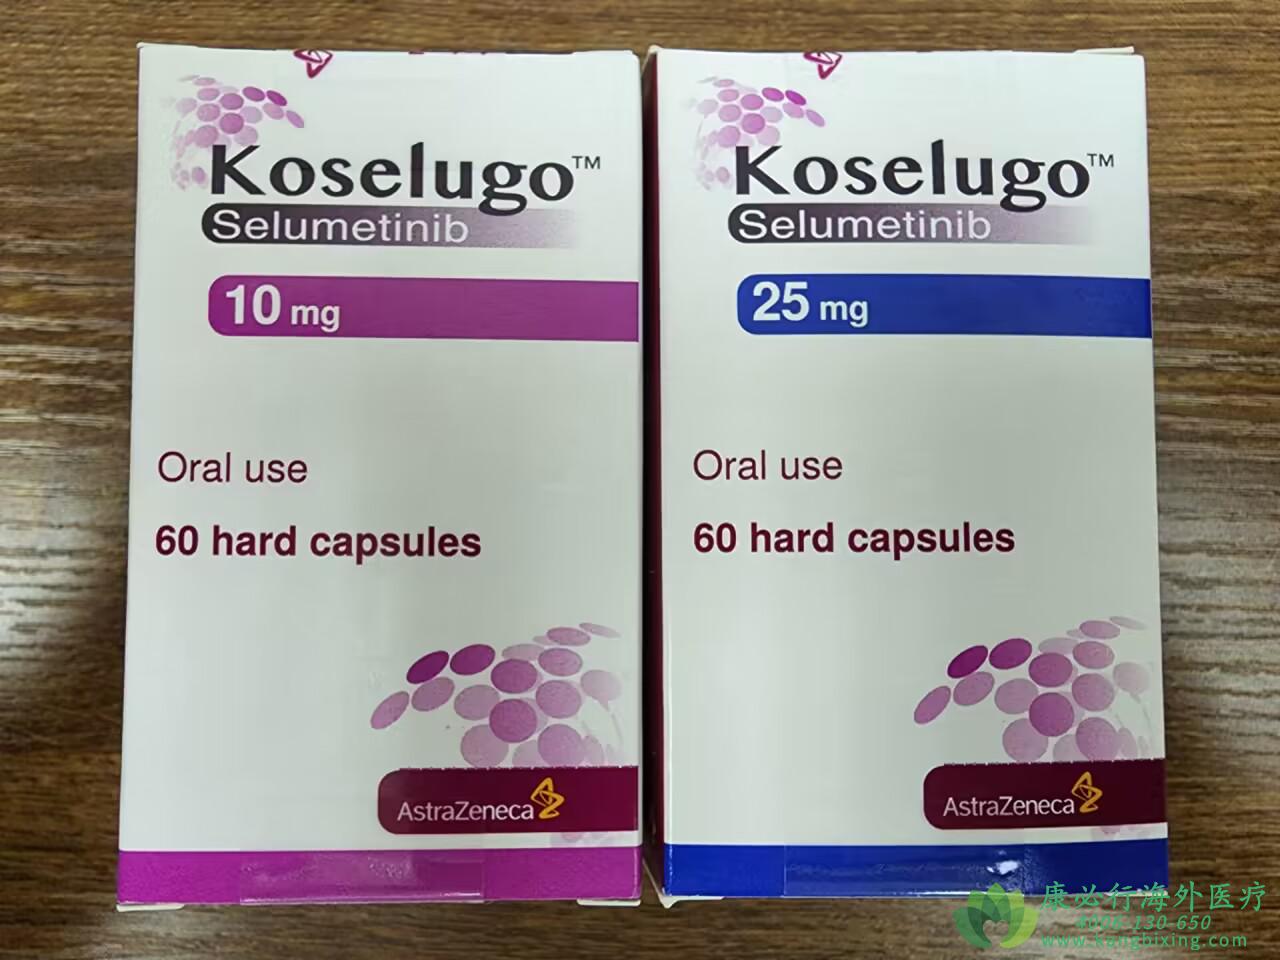
NF1基因出问题后,细胞里一条叫RAS/MEK的"供电线路"会一直通电,指挥细胞不停地分裂,长成肿瘤。司美替尼干的事,就是掐断这条线路上MEK1和MEK2两个"开关"。注意:它不直接杀肿瘤,而是让肿瘤慢下来、缩下去。这也是它叫"靶向药"的原因——只针对出了问题的信号通路,不像化疗那样大开大合。基于对MAPK通路作为NF1致病核心机制的深入理解,针对该通路关键节点MEK的靶向抑制剂顺理成章地成为了研究热点。由美国国家癌症研究所(NCI)主导的、评估司美替尼治疗无法手术且伴有症状的儿童NF1相关丛状神经纤维瘤的SPRINT Phase 2临床研究,给出了令人振奋的终极答案。在这项单臂、开放标签的研究中,共纳入了50名中位年龄为10.2岁的患儿,所有受试者均接受了25 mg/m²(每日两次,口服)的司美替尼治疗。该研究的核心评估指标不同于传统的RECIST标准,而是采用了更为精准的三维磁共振容积测量技术,将客观缓解(OR)定义为:在连续两次间隔至少3个月的影像学评估中,肿瘤体积较基线缩小20%或以上。研究结果显示,在接受司美替尼治疗的50名患儿中,共有35名实现了经确认的客观缓解,客观缓解率(ORR)高达70%。更为惊人的是,绝大多数患儿在治疗的前几个周期内即观察到明显的肿瘤体积缩小,且这种疗效具有极强的持久性。在治疗开始12个月后,高达100%的缓解患者仍保持无疾病进展。这一显著的、定量化的肿瘤体积缩小,是此前任何化疗、免疫治疗或抗血管生成药物都未能达到的高度,充分证实了司美替尼对驱动突变通路实施“精准点穴”的强大疗效。
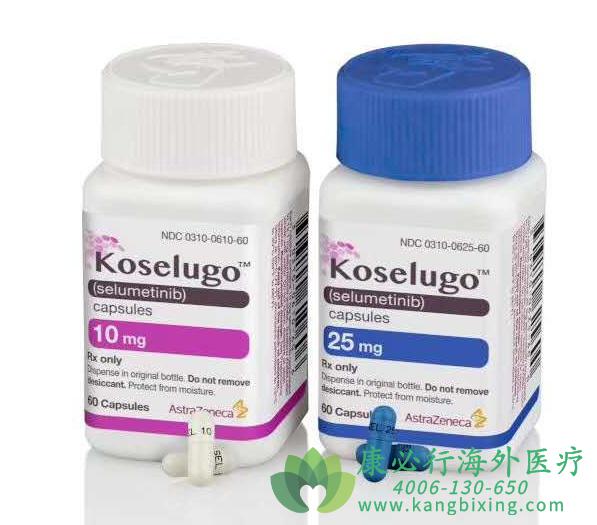
此外,在NF1患儿中,除丛状神经纤维瘤外,儿童低级别胶质瘤(pLGG)也是最常见的原发性中枢神经系统肿瘤。在此前的一项多中心、二期临床试验中,司美替尼在治疗含有BRAF基因变异或伴有NF1的复发、难治性儿童低级别胶质瘤中表现出了强大的肿瘤抑制和稳定疗效。由于传统化疗对pLGG的长期控制率低且神经毒性大,司美替尼展现出的无化疗、口服便利、高疾病控制率特点,正逐渐使其成为这类患儿二线及以上治疗的变革性选择。如有需要,请咨询康必行海外医疗医学顾问:4006-130-650或扫码添加下方微信,我们将竭诚为您服务!点击拓展阅读:司美替尼(Koselugo/Selumetinib)为1型神经纤维瘤病患者提供了新的治疗选择
 添加康必行顾问,想问就问