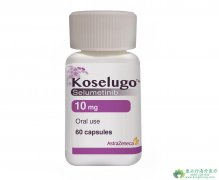
1型神经纤维瘤病为常染色体显性遗传病,NF1基因突变造成神经纤维瘤蛋白功能缺陷,诱发RAS-RAF-MEK-ERK通路持续活化。丛状神经纤维瘤是该病严重并发症,肿瘤沿神经弥漫浸润,可造成外观畸形、组织器官受压,损害躯体功能。因其和神经组织紧密交织,手术难以完整切除、复发风险高,司美替尼为这类难治患者带来靶向干预方案。
司美替尼的核心机制在于抑制MEK1/MEK2酶的过度激活。NF1基因突变导致RAS/RAF/MEK/ERK信号通路异常,促使PN以失控方式增殖。司美替尼通过高选择性阻断MEK酶,切断信号传导,从而抑制肿瘤细胞增殖与分化。这一精准靶向策略避免了传统治疗(如手术、放疗)的创伤性与局限性,尤其适用于PN位置复杂或广泛浸润无法手术的患者,实现从根源抑制疾病进展。司美替尼适应症明确限定于:3岁及以上、伴有症状(如疼痛、功能障碍)且无法手术切除的丛状神经纤维瘤的NF1儿童及青少年患者。NF1-PN常伴随毁容、认知障碍及长期并发症,患者生存年限平均减少15年。司美替尼的出现填补了非手术患者的治疗空白,成为关键干预手段。司美替尼以精准靶向机制、突破性疗效、改善生活质量及填补非手术治疗空白的能力,为NF1-PN患者开启了新的治疗篇章。其显著的临床数据、可控的安全性及医保支持,正推动罕见病治疗向更精准、可及的方向发展。未来,随着研究深入与联合疗法的突破,司美替尼将持续为这一群体带来更多生存希望,成为NF1治疗不可或缺的基石药物。
罕见遗传病的系统治疗选择历来稀缺,NF1相关丛状神经纤维瘤的管理长期以对症和手术为主。司美替尼针对通路核心节点进行靶向阻断,专门服务于有症状、无法手术的患儿,从控制瘤体进展层面改善疼痛、功能受损等问题。后续更多联合方案、长期随访数据的落地,会进一步完善罕见神经纤维瘤病的全程管理体系。如有需要,请咨询康必行海外医疗医学顾问:4006-130-650或扫码添加下方微信,我们将竭诚为您服务!
 添加康必行顾问,想问就问