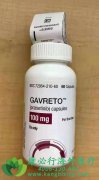
RET融合使激酶结构域不依赖配体即可活化,通过MAPK与PI3K等通路传递增殖信号,在肺癌、甲状腺癌等患者中形成独特亚型。既往多激酶抑制剂虽能覆盖RET,但因同时抑制VEGFR等靶点,常伴随高血压、手足综合征等脱靶毒性,且对部分融合变体抑制不足,导致应答有限。普拉替尼的研发,正是瞄准这一精准抑制的需求,以高选择性阻断RET融合激酶为核心,为这类驱动明确的肿瘤提供新思路。
普拉替尼是以口服形式进入人体后,特异性结合RET融合激酶的ATP活性位点,阻断其磷酸化下游信号分子的能力。与多激酶抑制剂的广泛覆盖不同,它的高选择性使药物在肿瘤组织富集时,主要抑制RET通路,避免干扰正常细胞的血管生成或代谢信号。这种精准锁闭可使依赖RET融合的癌细胞增殖停滞、迁移能力下降,部分细胞进入凋亡,同时保留更多正常生理功能。在RET融合阳性非小细胞肺癌患者中,该机制可带来肿瘤缩小与无进展生存延长,且因脱靶效应少,患者耐受性优于传统多激酶方案。普拉替尼体现了实体瘤“驱动基因导向的单靶点高选择性抑制”方向。它提示我们,当肿瘤由单一基因融合驱动且存在明确激酶活化时,放弃泛靶点覆盖、专注抑制异常激酶,可在提升疗效的同时降低毒性。未来或与RET下游MEK抑制剂联用,延缓二次突变耐药,或前移至初治患者,探索与化疗/免疫的协同效应。
在RET融合阳性实体瘤的治疗探索中,普拉替尼以口服高选择性抑制,为既往多激酶抑制剂毒性明显或应答不足的患者提供了更优解。它不改变基因融合本身,却让异常活化的RET激酶在精准锁闭中失去驱动肿瘤的力量,为需要长期控制且追求生活质量的患者争取到肿瘤稳定与症状缓解的可能。尽管需严格筛选人群与监测潜在风险,但它的出现已在实体瘤精准治疗版图上刻下坐标——让基因融合驱动的病程,在高选择性抑制中归于可控。如有需要,请咨询康必行海外医疗医学顾问:4006-130-650或扫码添加下方微信,我们将竭诚为您服务!
更多药品详情请访问 普拉替尼 https://www.kangbixing.com/drug/plxtn/
 添加康必行顾问,想问就问